系列定位:本篇为《肿瘤微环境的细胞死亡异质性》技术资讯系列共四篇,面向准备申报 2027 年国家自然科学基金的肿瘤与免疫方向研究者。本篇为总领篇,从评审视角回答一个常被忽略的起点问题——肿瘤细胞的死亡为什么是异质的,以及看清这种异质性对申报意味着什么。
开场:申请书卡在“创新点”那一页
距离 2027 年国自然集中受理还有几个月。你的团队已经用 Western blot 跑出了 cleaved caspase-3、p-MLKL、GSDME-NT 的阳性条带,也发表过一两篇机制文章。可一旦翻到申请书“创新点”那一页,很多课题组会卡在同一个地方:研究基础都有了,故事却讲不出新意。
这往往不是研究基础数据不够,而是研究分辨率不够。群体研究的 WB 数据,回答不了评审最想追问的那一句——“这些细胞死亡事件,到底发生在哪一类细胞上?”
问题一:评审为何判“创新不足”?症结在单细胞分辨率
观点:症结不在“没做细胞死亡”,而在“把细胞死亡做成了一个群体平均值”。
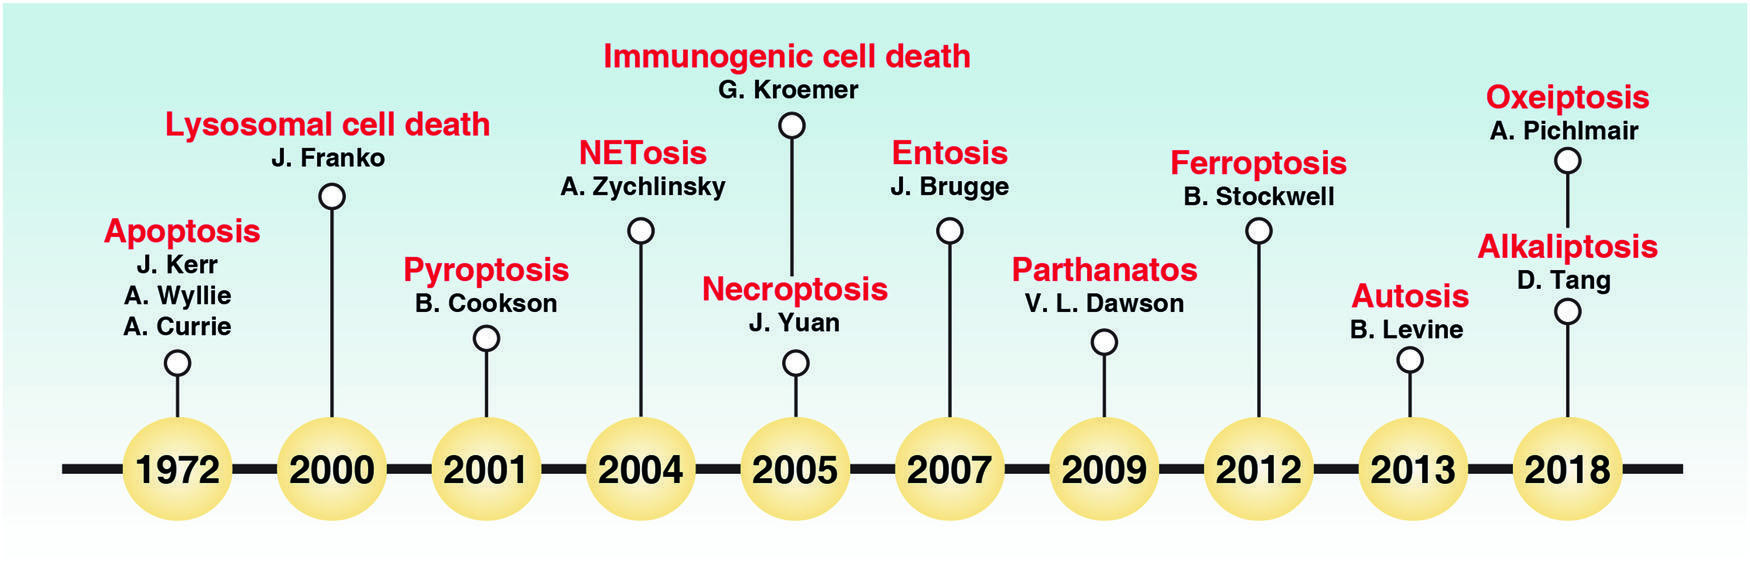
细胞死亡并不是一个开关,而是一张由细胞凋亡、细胞焦亡、坏死性凋亡、铁死亡等多种调节性细胞死亡(RCD)构成的谱系。Tang 等(Cell Research 2019)系统梳理了这些非凋亡型 RCD 的分子执行机制 [1],NCCD 命名委员会更明确强调:调节性细胞死亡存在单细胞水平的分子异质性,必须结合蛋白质功能终态指标进行定量(Galluzzi 等,Cell Death Differ 2018 [2])。每种死亡方式各有专属执行分子——细胞凋亡看 cleaved caspase-3,细胞焦亡看 GSDME-NT/GSDMD-NT 活性片段,坏死性凋亡看 MLKL 膜易位打孔,铁死亡看 GPX4/SLC7A11 等核心调节蛋白(Dixon 等,Cell 2012 [3];Chen 等,J Hematol Oncol 2024 [4])。这一谱系的演进见图 1。
问题在于:WB 是检测整块肿瘤研磨后的总蛋白裂解液。它只能告诉你“这块肿瘤组织里细胞凋亡和细胞焦亡都被激活了”,却无法告诉你——是克隆 A 走了细胞凋亡、克隆 B 走了细胞焦亡,还是同一个克隆同时启动了多条细胞死亡通路。
落到你的课题:对评审而言,“群体平均的死亡”天然缺乏创新想象空间。肿瘤细胞死亡研究真正要回答的,其实是三个递进的问题——怎样让肿瘤细胞死亡、以何种方式死亡、如何有序死亡,才能改善疗效。只有当数据能够同时回答“哪一类细胞、在什么信号下、走了哪条死路、这条死路在时程上是否有序”,细胞死亡才从“一个终点事件”变成“一个有决策机制、有时序逻辑的过程”——这才是值得立项的问题。
问题二:同一肿瘤内,细胞死亡程序为何存在异质性?
观点:因为肿瘤不是一团均质的细胞,而是一群基因与表观遗传状态高度异质的克隆,把同一个“死亡信号”翻译成了不同的“死亡程序”。
这里还有一个更深的痛点需要先说清楚:让肿瘤细胞死亡,是肿瘤靶点研究的重要内容,但绝大多数“某干预物能杀死肿瘤细胞”的证据,都来自体外模型。进入体内后,肿瘤微环境(TME)中的复杂信号分子协同作用,肿瘤细胞与免疫细胞持续交叉对话(crosstalk),再叠加肿瘤细胞复杂的克隆遗传背景,共同驱动了肿瘤细胞增殖与死亡的动态演化与命运分化异质性。这正是体内与体外研究结果不一致的根源。
Baldassarre 等(Molecular Cancer 2025)用“Death-ision(死亡决策)”一词概括了这种命运分化差异:在治疗选择压力下,肿瘤克隆会做出不同的死亡决策,其中耐药持久克隆(DTP)与肿瘤干细胞(CSC)在高表达 MCL-1/GPX4 等抗死亡调节蛋白的驱动下逃逸死亡 [5]。这种差异来自两个维度的叠加:
- 基因驱动突变的维度。实体肿瘤内部存在大量基因与表观遗传高度异质的亚克隆。药物治疗下,既存在被预先存在的耐药突变克隆所筛选,也广泛存在由转录/表观重塑驱动的 DTP 与 CSC(如 CD133+/CD44+)。
- 肿瘤微环境(TME)表观重塑的维度。即便遗传背景相同,处于缺氧、酸性与细胞因子梯度不同位置的细胞,接收到的死亡信号强度与种类也不同;IFN-γ 与 TNF-α 这类细胞因子还能协同下调胞内 Bcl-2/GPX4,直接重编程细胞对死亡的敏感性(Boehmer 与 Zanoni,Cell 2025 [6])。
这两者叠加的结果,是肿瘤细胞对同一剂化疗药做出分化的死亡决策:一部分走细胞凋亡,一部分经 GSDME 走细胞焦亡或经 MLKL 走坏死性凋亡,还有一部分高表达抗死亡调节蛋白而逃逸死亡、进入慢增殖周期或铁死亡抗性状态。值得强调的是,这种分化并非单行道——当一条死亡通路被 Bcl-2 或 cFLIP 阻断时,治疗应激可能迫使细胞转向 MLKL 介导的坏死性凋亡、Gasdermin 介导的细胞焦亡或 GPX4 耗竭介导的铁死亡,死亡通路之间存在可切换的交叉对话(Newton 等,Cell 2024 [7];Bedoui 等,Nat Rev Mol Cell Biol 2020 [8])。这一死亡决策的分化见图 2。

落到你的课题:正因为体内与体外不一致,研究范式理应反过来——先在单细胞水平近原生解析体内肿瘤细胞命运分化的功能终态及其与 TME 各细胞亚群的配体-受体互作网络,再回到体外共培养模型做单因素/多因素协同归因。把“用药后凋亡增加”升级为“用药后不同克隆各自走了哪条细胞死亡表型、哪些克隆逃逸了细胞死亡”,正是这一范式的起点。
问题三:死亡程序差异如何塑造免疫微环境与复发?
观点:细胞死亡方式本身就是一个“免疫对话”的选择——它直接决定肿瘤微环境是转“冷”还是转“热”,也决定治疗后是否复发。
这一判断是肿瘤细胞死亡异质性真正具有病理学意义的原因:
- 免疫原性死亡把“冷肿瘤”变“热”。由特定化疗(蒽环类、奥沙利铂)或放疗诱导的免疫原性细胞死亡(ICD),表现为钙网蛋白(CALR)质膜外翻(“吃我”信号)伴随 ATP 释放与 HMGB1 外溢,能强力激活树突状细胞与 CD8+ T 细胞(Galluzzi 等,Nat Rev Immunol 2017 [9])。而细胞凋亡因未释放足够 DAMPs,死细胞被迅速吞噬清除,不启动免疫应答。
- 裂解性死亡与旁观者效应。细胞焦亡与坏死性凋亡经 Gasdermin/MLKL 打孔释放 DAMPs,能放大炎症与免疫激活;MLKL 正是通过形成阳离子通道介导坏死性凋亡的不可逆终末事件(Liu 等,Nature 2016 [10])。
- 耐药持久克隆是肿瘤复发的根源。高表达 MCL-1/GPX4 的 DTP/CSC 往往在治疗压力下存活下来,成为停药后复发的种子。
落到你的课题:一个课题组若只证明“用药后肿瘤凋亡增加”,就无法回答临床上最要命的问题——那些没死的细胞,是以什么方式活下来的,能不能被下一轮治疗再打掉。
问题四:如何以高维流式解析单细胞死亡异质性?
观点:用高维流式,在单细胞蛋白质水平同步锁定“细胞身份—死亡信号接收—抗死亡调节—命运分化的功能终态”,并在同一管叠加 Ki-67 增殖维度,把“死”与“生”放进同一个单细胞坐标系。
这里有一个常被误解的技术关键:判断“同一个细胞里多条细胞死亡通路是否共激活”,只能靠单细胞共测,不能靠群体平均。若全肿瘤组织 WB 同时测出 cleaved Caspase-3、GSDME-NT 与 p-MLKL 阳性,WB 无法区分是克隆 A 细胞凋亡、克隆 B 细胞焦亡、克隆 C 坏死(群体混合),还是同一个克隆内发生了真正的多通路共激活。
高维流式给出的解法,是免分选、近原生解析、单细胞共测:
- 免分选:直接在一管肿瘤组织单细胞悬液中精准圈出肿瘤细胞,不用做流式分选,避免分选与脱离基质诱发失巢凋亡假象(组织解离诱导应激转录的提示见 van den Brink 等,Nat Methods 2017 [11])。
- 近原生解析:检测靶点是结构不可逆的细胞死亡功能终态分子(MLKL 膜易位、GSDME-NT 活性片段、cleaved caspase-3),并非易受解离干扰的转录信号或瞬态磷酸化,更能还原体内真实细胞死亡状态。
- 单细胞共测:在同一管、同一细胞上同时测定多条细胞死亡通路的执行分子与抗死亡调节蛋白,直接回答“死法不一”发生在哪一个亚群。
落到标志物上,这套方案可以概括为一个从“身份”到“功能终态”的递进圈门逻辑,并把增殖纳入同一管:
| 层次 | 功能定位 | 代表标志物 | 它回答的问题 |
|---|---|---|---|
| 第 1 层 · 身份 | 锚定肿瘤亚克隆 | CD45−、EpCAM、CD133、CD44 | 死亡的到底是普通肿瘤克隆,还是 CSC/DTP |
| 第 2 层 · 受体 | 死亡信号接收 | TNFR、Fas、EGFR、PD-L1 | 这个克隆对 TNF/FasL、靶向药、免疫检查点的敏感性 |
| 第 3 层 · 调节 | 抗死亡调节能力 | Bcl-2、Bcl-xL、MCL-1、GPX4、SLC7A11 | 它靠什么“抗死亡”? |
| 第 4 层 · 功能终态 | 死亡执行 | cleaved Caspase-3、GSDME-NT、MLKL-mem、质膜 CALR | 它最终走了哪条(或哪几条)死路 |
| 增殖维度 · 命运权衡 | 增殖 | Ki-67 | 这个克隆此刻是在增殖,还是在走向死亡 |
把 Ki-67 与细胞死亡功能终态放进同一管,回答的是一个此前被忽略的权衡问题:肿瘤的净生长取决于增殖率与死亡率的净差。传统 WB 只测死亡侧,看不到增殖侧;而同一管高维流式能在单细胞水平把每个克隆定位到“增殖—死亡”二维坐标上,直接识别出“高增殖 + 抗死亡”这一最危险的耐药克隆。
维尔凯的项目实践:在血液肿瘤细胞系上,以活性染料结合 cleaved Caspase-3 染色后,样本清晰分出死亡细胞、凋亡细胞与活细胞三个群体;进一步比较 MFI 值与直方图可见,cleaved Caspase-3+ 的凋亡细胞群呈现明显的 cleaved Caspase-8 表达量上升与 Bcl-xL 表达量下降——凋亡启动分子与抗凋亡调节蛋白在单细胞水平同步反向变化。这一分群清晰的细胞死亡表型,正是单细胞死亡异质性判读“结论先行”的直接依据:先分清群体,再在群体内锁定执行分子与调节蛋白的共表达。
落到你的课题:这里要厘清高维流式与单细胞多组学的关系。scRNA-seq 与 scATAC-seq 等转录组/表观层面的单细胞多组学研究,只能从转录或表观机制上推导可能的细胞命运分化表型,无法提供匹配单细胞分辨率的蛋白质功能终态——活性片段、蛋白质易位这类事件(如 CALR 膜易位、MLKL 膜易位)只有靠蛋白质水平检测才能坐实。因此高维流式具有双向价值:一方面,它可以为 scRNA-seq、scATAC-seq 的单细胞多组学数据提供单细胞分辨率的蛋白质确证;另一方面,它也可以先行完成单细胞分辨率蛋白质水平的细胞死亡表型筛查,为后续 scRNA-seq、scATAC-seq 的机制探索提供靶向性分析指导。二者构成单细胞多模态正交验证。
问题五:死亡异质性解析如何转化为可干预靶点?
观点:最直接的收获,是把“高增殖、抗死亡”的耐药持久克隆及其依赖的抗死调节蛋白单独拎出来,作为可干预的靶点。
一旦高维流式把 CSC/DTP 与普通克隆的死亡与增殖表型分开,靶点发现就有了清晰落点:
- 差异定位。若流式显示 CSC/DTP 亚群高表达 MCL-1/GPX4(高 MFI)且 Ki-67 维持增殖,而普通克隆正常,说明该克隆依赖特定的抗死亡调节——这就是它逃逸治疗的“软肋”。
- 正交验证。对精准确证的耐药克隆做 scRNA-seq/scATAC-seq,挖掘驱动 MCL-1/GPX4 高表达的上游转录因子(如 NRF2、YAP1),把“表型差异”落到“机制靶点”。
- 归因验证。单细胞水平近原生解析体内细胞死亡表型与互作网络之后,回到患者来源肿瘤类器官(PDO)或共培养模型,通过单因素敲除/干预与多因素协同实验做因果归因,验证该靶点是否为耐药所必需。
Panel 设计根据动物模型选择:Panel 设计应依据小鼠品系与肿瘤细胞系来匹配——研究肿瘤细胞自身的死亡决策异质性(排除 T 细胞干扰),可选用免疫缺陷裸鼠(如 BALB/c nude)接种人源肿瘤细胞系构建异种移植瘤;研究肿瘤—免疫细胞死亡互作网络(需完整免疫系统),则改用免疫健全小鼠的同基因移植瘤模型,品系与细胞系需同源匹配,如 C57BL/6 背景配 B16F10(黑色素瘤)、MC38(结肠癌)、LLC(肺癌),BALB/c 背景配 4T1(乳腺癌)、CT26(结肠癌)。同一死亡标志物 Panel 在不同动物模型里分别读取“肿瘤自主死亡”与“免疫参与的死亡”,可把机制归因与免疫互作拆开论证。
这样,一个“用药后凋亡增加”的老课题,就能升级成“哪类克隆靠哪个调节蛋白逃逸死亡、如何在增殖与死亡的权衡中识别并打断它”的新命题——这才是评审眼中从“描述现象”到“发现靶点”的跃迁。
可信性提示
本文所引机制证据多来自小鼠模型、细胞系与体外类器官研究,外推至人类肿瘤时需结合对应人源样本验证。死亡方式与免疫原性、耐药之间的关系多为相关而非因果,最终结论应依赖功能实验确证。本文涉及的高维流式标志物为泛化示例,具体 Panel 需按目标癌种与科学问题定制,不构成对特定抗原数或颜色数的承诺。血液肿瘤细胞系实测为维尔凯项目数据,代表该体系下的表型特征,外推至实体瘤与临床样本需进一步验证。
参考文献
[1] Tang D, Kang R, Vanden Berghe T, Vandenabeele P, Kroemer G. The molecular machinery of regulated cell death. Cell Res. 2019;29(5):347-364. doi:10.1038/s41422-019-0164-5
[2] Galluzzi L, Vitale I, Aaronson SA, et al. Molecular mechanisms of cell death: recommendations of the Nomenclature Committee on Cell Death 2018. Cell Death Differ. 2018;25(3):486-541. doi:10.1038/s41418-017-0012-4
[3] Dixon SJ, Lemberg KM, Lamprecht MR, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149(5):1060-1072. doi:10.1016/j.cell.2012.03.042
[4] Chen F, Kang R, Tang D, Liu J. Ferroptosis: principles and significance in health and disease. J Hematol Oncol. 2024;17(1):41. doi:10.1186/s13045-024-01564-3
[5] Baldassarre G, de la Serna IL, Vallette FM. Death-ision: the link between cellular resilience and cancer resistance to treatments. Mol Cancer. 2025;24:144. doi:10.1186/s12943-025-02339-1
[6] Boehmer DFR, Zanoni I. Interferon-γ and TNF-α cooperatively reprogram target cell susceptibility to cell death. Cell. 2025;188(3):612-628. doi:10.1016/j.cell.2024.12.015
[7] Newton K, Strasser A, Kayagaki N, Dixit VM. Cell death. Cell. 2024;187(13):3142-3156. doi:10.1016/j.cell.2024.05.028
[8] Bedoui S, Herold MJ, Strasser A. Emerging connectivity of programmed cell death pathways and its physiological implications. Nat Rev Mol Cell Biol. 2020;21(11):678-695. doi:10.1038/s41580-020-0270-8
[9] Galluzzi L, Buqué A, Kepp O, Zitvogel L, Kroemer G. Immunogenic cell death in cancer and infectious disease. Nat Rev Immunol. 2017;17(2):97-111. doi:10.1038/nri.2016.107
[10] Liu S, Liu H, Johnston A, et al. MLKL forms cation-permeable channels to mediate necroptosis. Nature. 2016;540(7634):556-561. doi:10.1038/nature20592
[11] van den Brink SC, Sage F, Vértesy Á, et al. Single-cell sequencing reveals dissociation-induced gene expression in tissue subpopulations. Nat Methods. 2017;14(10):935-936. doi:10.1038/nmeth.4437
图表说明:本文部分插图引自 Tang 等(Cell Research 2019)、Baldassarre 等(Molecular Cancer 2025)等文献公开图表,仅作学术解读用途,图表版权归原刊所有。
如需获取定制化高维流式技术服务方案,欢迎联系维尔凯技术团队。
本文由维尔凯公司综合项目实践,对权威文献进行解读,由人工审核 · AI 辅助润色和排版