系列定位:本篇为《肿瘤微环境的细胞死亡异质性》系列第三篇(专病专机制篇),聚焦免疫原性细胞死亡(ICD)——肿瘤研究中“死细胞会说话”的那一类死亡,以及它的证明难题。
开场:一个“测不出来”的关键结论
很多肿瘤课题组都遇到过这样的尴尬:WB 显示化疗后肿瘤组织 CALR 蛋白升高了,于是下结论“药物诱导了 ICD”。但评审或审稿人一句反问就能让结论站不住——“你测的是内质网里的 CALR,还是质膜表面的 CALR?”
这两个 CALR 的差别,正是 ICD 研究里最容易被忽略、也最致命的一步。
问题一:ICD 与常规凋亡的本质差异是什么?
观点:差别不在“是否死亡”,而在死细胞有没有按序发出“吃我—找我—加工”这一串危险信号,其中第一步就是钙网蛋白的质膜外翻。
ICD 不是某一种死亡通路,而是死亡细胞通过损伤相关分子模式(DAMPs)的时空有序暴露与释放,把“沉默的细胞死亡”转成“能被树突状细胞感知的疫苗”(Kroemer 等,Nat Immunol 2022 [1])。其免疫原性由多个 DAMPs 的组合与时序共同决定:
- 钙网蛋白(CALR)外翻——最早的“吃我”信号。CALR 本在内质网腔内行使分子伴侣功能,ICD 早期经内质网应激(eIF2α 磷酸化)→ 高尔基体 → SNARE 介导胞吐转位至质膜表面(ecto-CALR),结合树突状细胞 CD91,促进吞噬与抗原交叉呈递(Obeid 等,Nat Med 2007 [2])。
- ATP 释放——自噬依赖的“找我”信号,经 P2RX7 激活 NLRP3 炎症小体(Ghiringhelli 等,Nat Med 2009 [3])。
- HMGB1 释放——晚期“加工”信号,结合 TLR4 防止抗原降解(Apetoh 等,Nat Med 2007 [4])。
值得强调的是,死亡细胞释放的 DAMPs 并非铁板一块。Chen 等(Molecular Cell 2025)指出,死亡细胞同时释放免疫刺激性 DAMPs(HMGB1、ATP、CALR)与免疫抑制性 DAMPs(磷脂酰丝氨酸、腺苷前体),其免疫原性结局由翻译后修饰与时序动力学共同决定 [5]。以 HMGB1 为例,其免疫原性依赖氧化还原状态——还原型促炎、氧化型抑炎,这解释了为何在活性氧(ROS)偏高的肿瘤微环境中 HMGB1 反而可能耐受化(Tang 等,Nat Rev Immunol 2023 [6])。
关键在“有序”而非“过量”。CALR(早期)→ ATP(早/中期)→ HMGB1(晚期)构成一个有时序的级联,破坏任一环节都会削弱吞噬。所以判断 ICD,看的是这串信号是否被正确按时序发出,而非某单一分子的总量。ICD 的多 DAMP 时序与各诱导剂的依赖差异见图 1。

问题二:为什么 WB 与 ELISA 无法检测真正的 ICD?
观点:因为 CALR 在稳态下绝大部分位于内质网腔内,WB 把细胞研磨后测到的是“整个细胞滞留 CALR 的总量”,与“有没有上膜”是两回事。
这里有一个常被忽视的分子事实:CALR 的本质是内质网腔的分子伴侣。ICD 的关键事件不是“细胞多表达了 CALR”,而是“把原本就在内质网里的 CALR 易位至了质膜外侧”。
- WB 的盲区。WB 匀浆强行裂解细胞,测得的是内质网滞留 CALR 的总量改变,完全无法证明 CALR 易位到了细胞表面——哪怕外翻没发生,WB 的信号也可能因为应激上调而升高。
- ELISA 的盲区。ELISA 检测上清里的 HMGB1/ATP 群体粗略释放量,既无法归因到单个细胞,也无法区分这些分子究竟来自肿瘤细胞还是来自一并死掉的免疫细胞。
- 单细胞转录/表观组的盲区。scRNA-seq 与 scATAC-seq 只能提示 CALR、HSP90AA1、HMGB1 的转录与染色质趋势,无法反映 CALR 的囊泡运输与质膜定位这一蛋白层面的动态事件(Fucikova 等,Cell Death Dis 2020 [7])。
也正因如此,ICD 领域已形成明确的方法学共识:ICD 的判读不以单一标志物为准,而以多 DAMP 组合 + 功能验证为准,其中 CALR 表面暴露需在非透膜条件下检测,最终免疫原性结论以同基因肿瘤疫苗接种实验为金标准(Galluzzi 等,J Immunother Cancer 2020 [8])。
一句话:这些方法都在测“表达量”,而 ICD 要测的是“定位”与“上膜”。
问题三:如何直接证明 CALR 的质膜外翻?
观点:用免破膜的活细胞表面染色——让抗体只够得着暴露在质膜外侧的 CALR,再配合活细胞门控剔除破膜死细胞的假阳性。
高维流式之所以是定量 ICD 表面标志物的关键工具,在于两个技术要点,这与 ICD 共识指南的推荐一致(Galluzzi 等,J Immunother Cancer 2020 [8]):
- 免破膜表面染色。在非透膜(Non-permeabilized)条件下对活细胞做表面染色,抗体只能结合暴露于质膜外侧的 CALR,从原理上就把“膜上 CALR”与“胞内 CALR”分开。这是证明 CALR 外翻的唯一直接定量手段。
- 活细胞门控(Live Gating)。完全破膜的晚期死细胞由于质膜崩解,抗体会穿透进入胞浆结合内质网内的 CALR,造成严重的“假外翻”假阳性。以活性染料圈定活细胞门(早期执行期/裂解前期),剔除晚期破膜死细胞,才能保证捕获到的外翻信号具有生物学特异性。
把这两点叠加,高维流式就能在单细胞水平同步给出一个此前难以回答的问题的答案:在某一治疗时点,到底有多少比例、哪一类肿瘤克隆真正“上膜”了 CALR。CALR 等 DAMP 在化疗驱动 ICD 中的受体对接与免疫级联见图 2。

问题四:哪一类肿瘤克隆发生 ICD 抵抗?
观点:高表达抗死亡调节蛋白的肿瘤干细胞(CSC)与耐药持久克隆(DTP),往往对 ICD 诱导剂“只受应激、不上膜”,成为治疗后复发与免疫逃逸的根源。
实体肿瘤并非所有细胞同步发生 ICD。在抗肿瘤药物作用下:
- 普通肿瘤克隆易被诱导发生 CALR 质膜外翻与 ICD;
- CSC(CD133+/CD44+)或 DTP 往往高表达 Bcl-2、MCL-1、GPX4 等抗死亡调节蛋白,抑制内质网应激与细胞死亡程序执行,呈现 ICD 抵抗——CALR 外翻缺失,药物对它们“杀了但没叫醒免疫”(Baldassarre 等,Mol Cancer 2025 [9])。
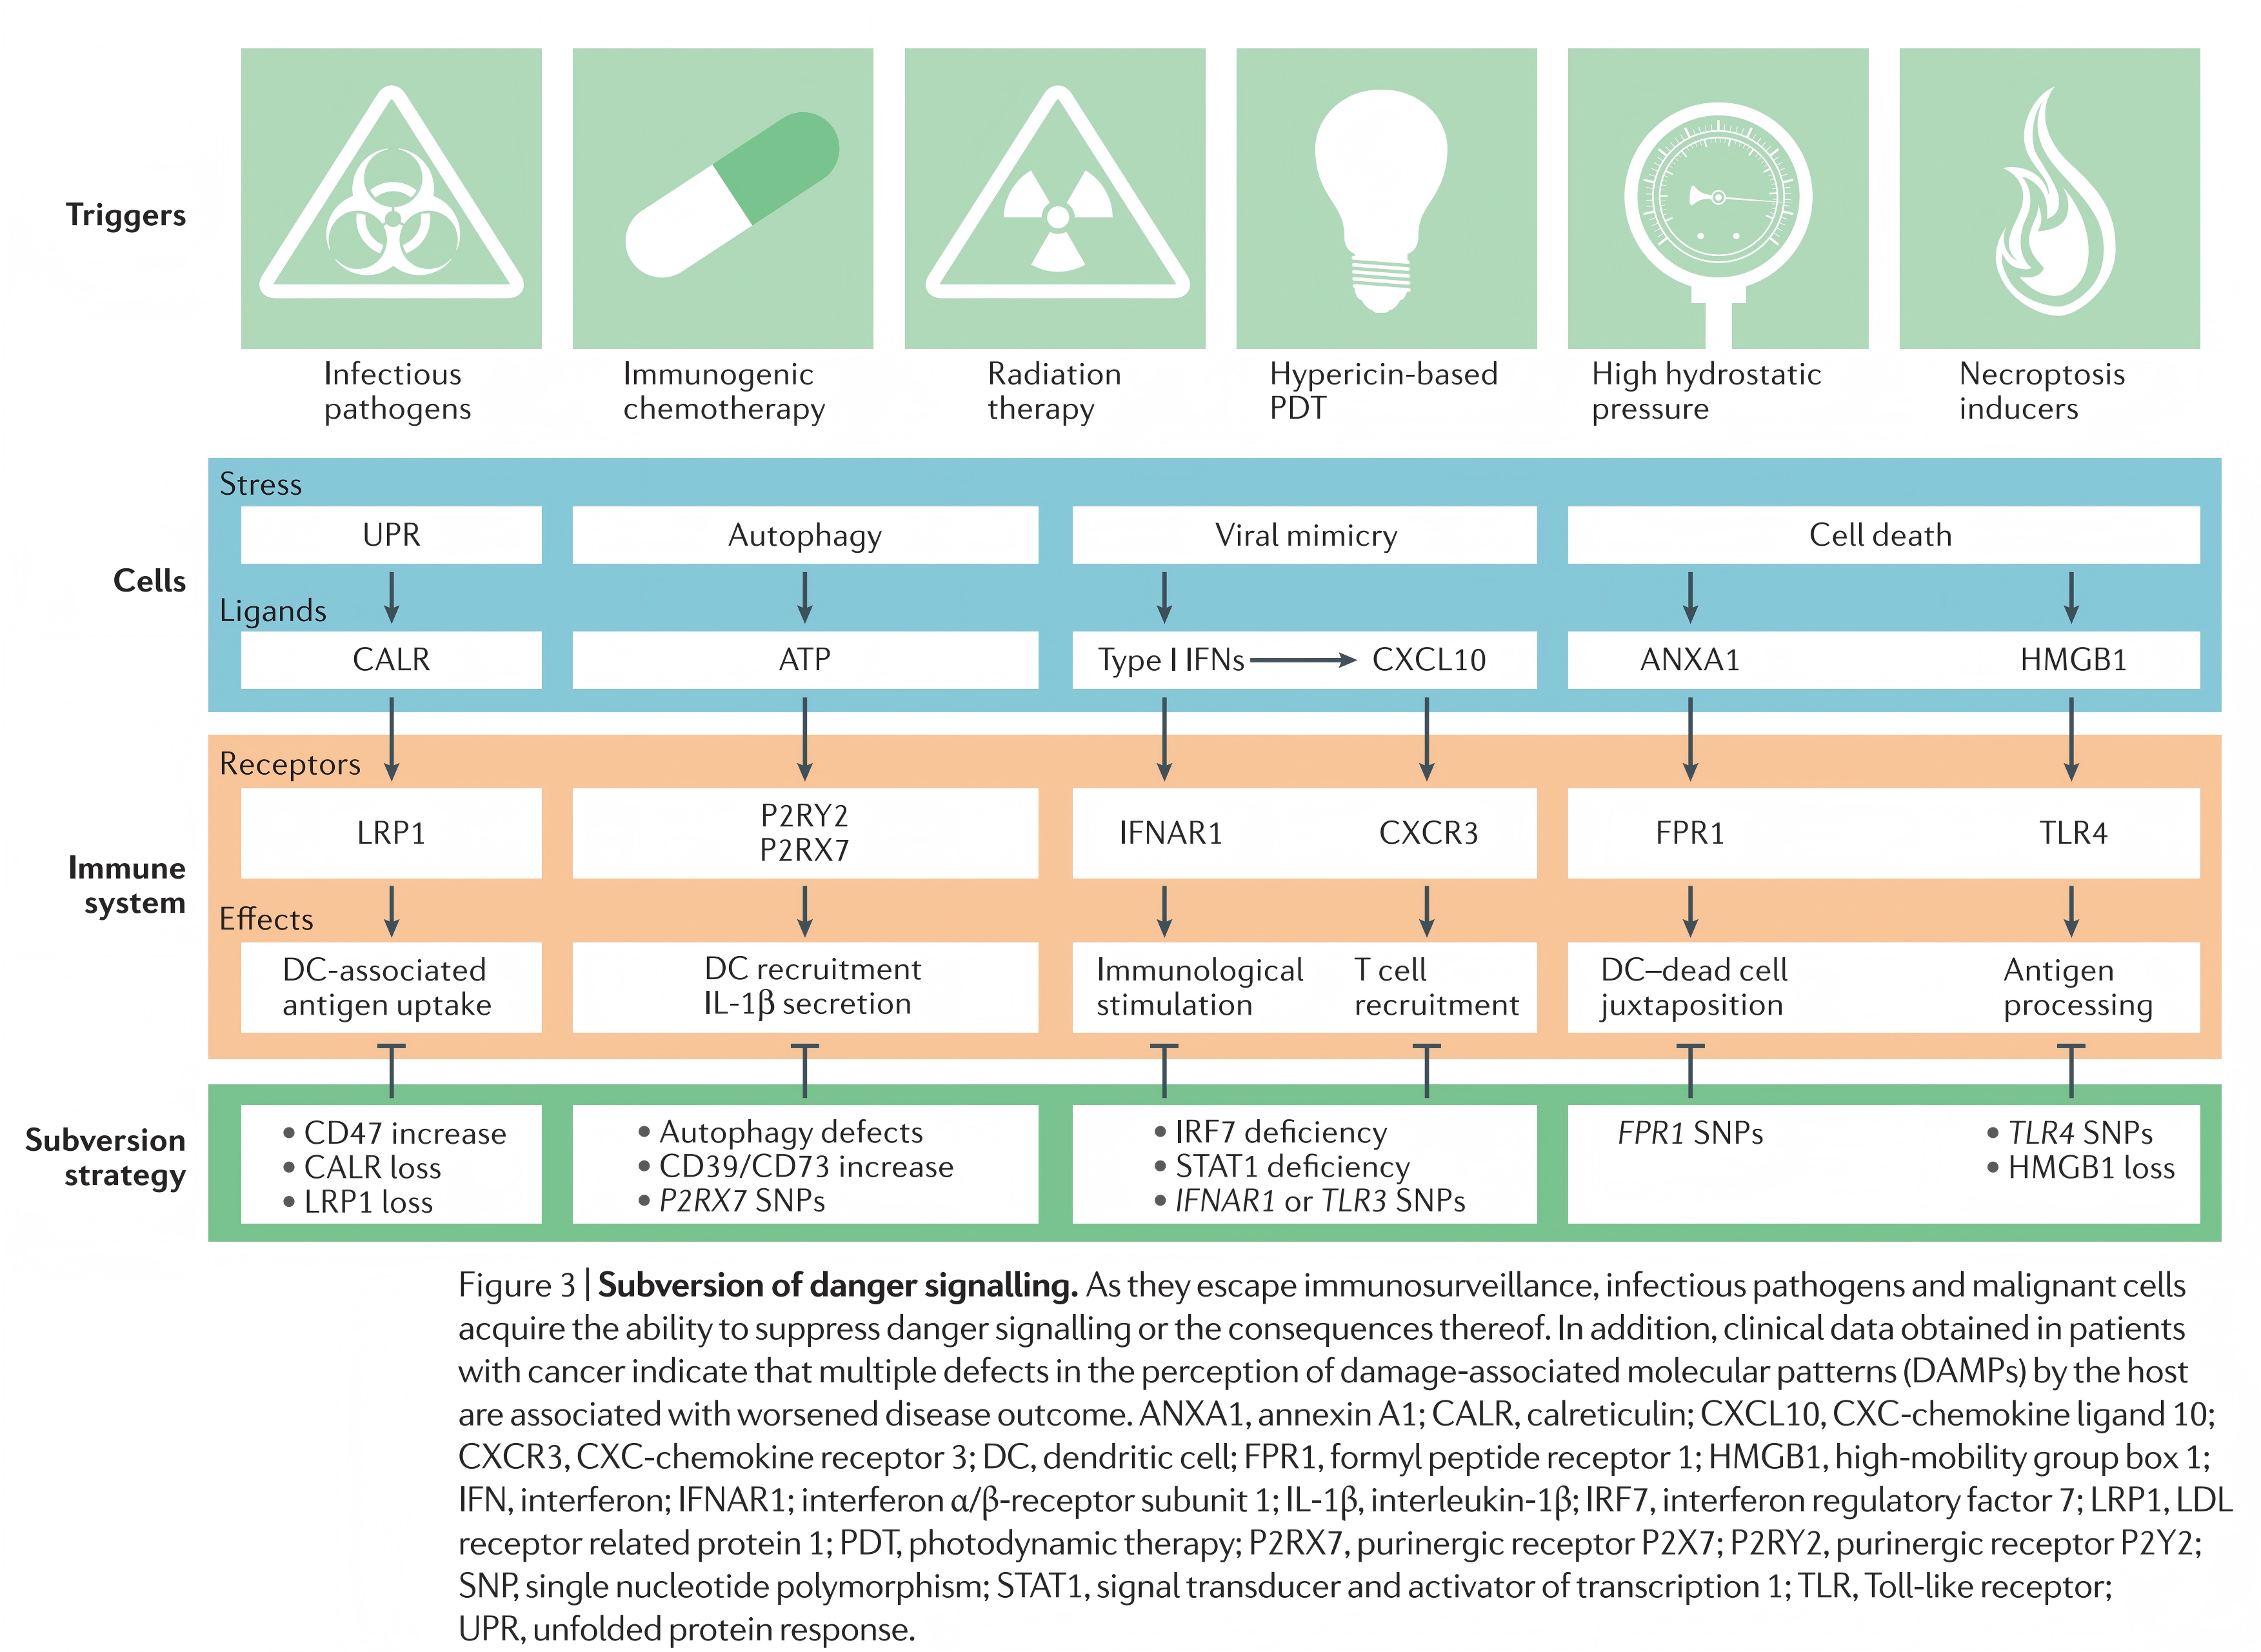
这正是 ICD 异质性最有价值的地方:ICD 抵抗克隆是“假死”的幸存者。只有把 CALR 外翻与抗死亡调节蛋白(MCL-1/GPX4 的 MFI)在同一单细胞上共测,才能把“真 ICD 的普通克隆”与“ICD 抵抗的 CSC/DTP”分开,找到免疫逃逸的源头。肿瘤细胞破坏 DAMP 危险信号实现免疫逃逸的策略见图 3。
问题五:如何将 ICD 异质性转化为可申报课题?
观点:把“某药诱导 ICD”的旧命题,升级为“哪类克隆被诱导 ICD、哪类克隆发生 ICD 抵抗、如何联合干预克服抵抗”的新命题。
落到 2027 国自然申报,一个可落地的逻辑链是:
- 现象。化疗/放疗/靶向药处理后肿瘤退缩,全组织匀浆 HMGB1 上升。
- 单细胞水平确证(核心创新点)。高维流式免破膜表面染色对比普通克隆与 CSC:普通克隆呈显著质膜 CALR 外翻(MFI 强上调)伴 cleaved Caspase-3+,确证发生 ICD;CSC 呈高 MCL-1/GPX4、CALR 上膜受阻,判定为 ICD 抵抗。
- 多组学正交验证。对流式精准确证的 ICD 敏感与抵抗克隆做 scRNA-seq/scATAC-seq,挖掘驱动 CALR 囊泡运输与内质网应激(PERK/eIF2α 轴)的上游网络。
- 归因与联合。在患者来源肿瘤类器官(PDO)或与树突状细胞/T 细胞共培养模型中,CRISPR 敲除 CALR 证实抗原吞噬中断;鉴于 ICD 会诱导肿瘤细胞 PD-L1 适应性上调,再以 ICD 诱导剂联合免疫检查点阻断(或抗死亡调节蛋白干预)验证克服抵抗的疗效(Pfirschke 等,Immunity 2016 [10])。
可信性提示
ICD 的“免疫原性”是功能结论,其金标准是同基因肿瘤疫苗接种实验;流式测的是“死亡细胞是否携带免疫原性分子特征”(CALR 外翻、膜完整性、DAMP 相关标志的单细胞共表达),而非“是否免疫原性”本身。本文所引机制证据多来自小鼠模型与细胞系,ICD 诱导的剂量与时窗在患者体内的精确实测仍是未解决问题。
参考文献
[1] Kroemer G, Galassi C, Zitvogel L, Galluzzi L. Immunogenic cell stress and death. Nat Immunol. 2022;23(4):487-500. doi:10.1038/s41590-022-01132-2
[2] Obeid M, Tesniere A, Ghiringhelli F, et al. Calreticulin exposure dictates the immunogenicity of cancer cell death. Nat Med. 2007;13(1):54-61. doi:10.1038/nm1523
[3] Ghiringhelli F, Apetoh L, Tesniere A, et al. Activation of the NLRP3 inflammasome in dendritic cells induces IL-1β-dependent adaptive immunity against tumors. Nat Med. 2009;15(10):1170-1178. doi:10.1038/nm.2028
[4] Apetoh L, Ghiringhelli F, Tesniere A, et al. Toll-like receptor 4-dependent contribution of the immune system to anticancer chemotherapy and radiotherapy. Nat Med. 2007;13(9):1050-1059. doi:10.1038/nm1622
[5] Chen R, Zou J, Liu J, Kang R, Tang D. DAMPs in the immunogenicity of cell death. Mol Cell. 2025. doi:10.1016/j.molcel.2025.09.007
[6] Tang D, Kang R, Zeh HJ, Lotze MT. The multifunctional protein HMGB1: 50 years of discovery. Nat Rev Immunol. 2023;23(12):824-841. doi:10.1038/s41577-023-00894-6
[7] Fucikova J, Kepp O, Kasikova L, et al. Detection of immunogenic cell death and its relevance for cancer therapy. Cell Death Dis. 2020;11(11):1013. doi:10.1038/s41419-020-03221-2
[8] Galluzzi L, Vitale I, Warren S, et al. Consensus guidelines for the definition, detection and interpretation of immunogenic cell death. J Immunother Cancer. 2020;8(1):e000337. doi:10.1136/jitc-2019-000337
[9] Baldassarre G, de la Serna IL, Vallette FM. Death-ision: the link between cellular resilience and cancer resistance to treatments. Mol Cancer. 2025;24:144. doi:10.1186/s12943-025-02339-1
[10] Pfirschke C, Engblom C, Rickelt S, et al. Immunogenic chemotherapy sensitizes tumors to checkpoint blockade therapy. Immunity. 2016;44(2):343-354. doi:10.1016/j.immuni.2015.11.024
图表说明:本文部分插图引自 Galluzzi 等(Nat Rev Immunol 2017)等文献公开图表,仅作学术解读用途,图表版权归原刊所有。
如需获取定制化高维流式技术服务方案,欢迎联系维尔凯技术团队。
本文由维尔凯公司综合项目实践,对权威文献进行解读,由人工审核 · AI 辅助润色和排版